Contacte con Taiguo
Guía de autoclaves farmacéuticos: de la URS a la producción validada

Contenido
mostrar
Los autoclaves farmacéuticos son esterilizadores de vapor cuya aptitud para la producción depende de un proceso validado y específico para cada carga, no solo de la temperatura de la cámara. Son adecuados para un uso farmacéutico definido cuando el equipo, los servicios, el sistema de control, la configuración de la carga, el ciclo, las pruebas y las evidencias y aprobaciones de calidad funcionan como un único sistema trazable.
Las cargas deben especificarse antes de determinar el volumen de la cámara o solicitar presupuestos a proveedores, y deben definirse los requisitos de las evidencias rutinarias. Posponer estas cuestiones hasta la puesta en marcha encarece los cambios y reduce la flexibilidad de la planificación.
Criterio de decisión: defina la familia de cargas, el modo de fallo, la estrategia del ciclo, los servicios, las evidencias y los criterios de aceptación antes de comparar los precios de los equipos.
Qué debe demostrar un autoclave farmacéutico
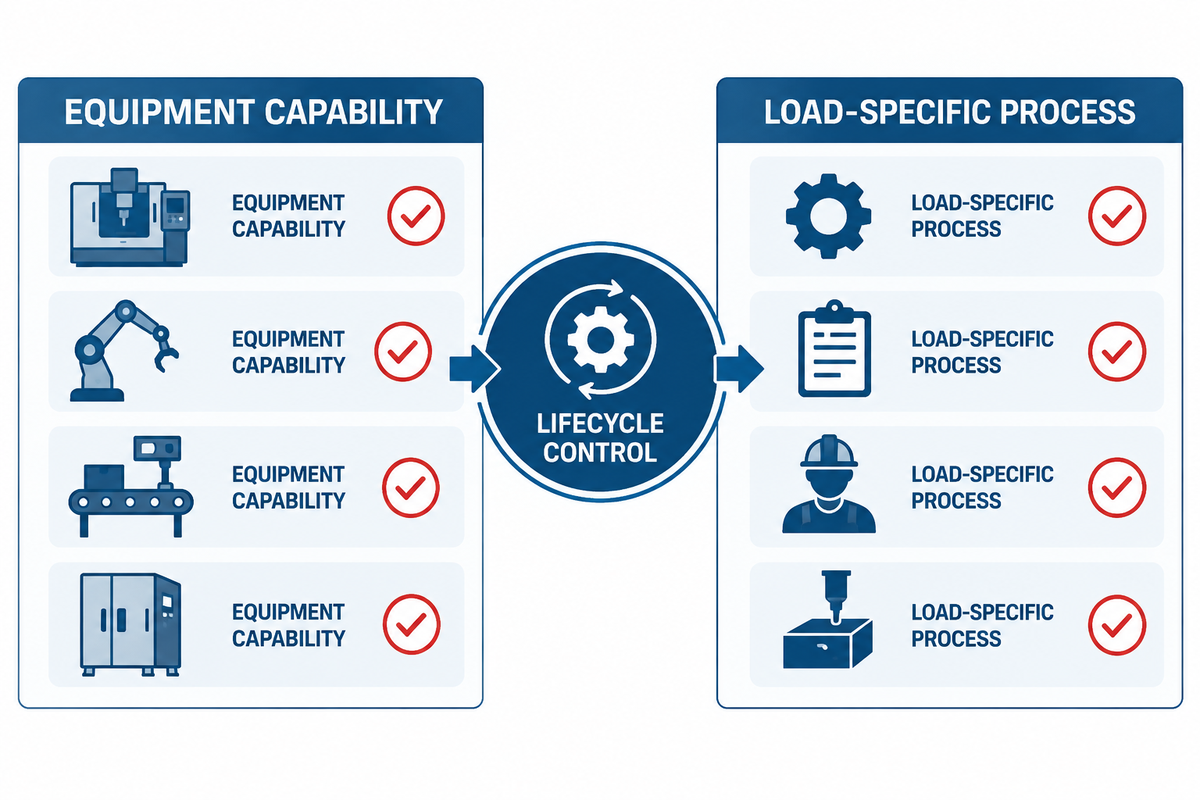
El proveedor del equipo puede demostrar que la cámara, el sistema de puertas, los controles, los instrumentos y los ciclos cumplen la especificación acordada. El fabricante farmacéutico debe demostrar que el proceso funciona con la carga en un estado controlado. Esta división de responsabilidades se ajusta a las directrices de la FDA sobre el control de los procesos de esterilización, que exigen evidencias de validación junto con los registros rutinarios de control y monitorización.
Esto genera tres obligaciones relacionadas, pero diferenciadas:
- La capacidad del equipo significa que el sistema puede generar y controlar las condiciones requeridas dentro de su rango de funcionamiento.
- El rendimiento del proceso específico para cada carga significa que el vapor llega a los puntos más difíciles, proporciona la dosis aprobada y permite aceptar la carga.
- El control durante todo el ciclo de vida implica controlar los instrumentos calibrados, las recetas aprobadas, los accesos, los registros, las alarmas, las desviaciones y los cambios.
Ni un certificado del recipiente a presión ni una prueba de fábrica demuestran la esterilidad del producto o la carga de un cliente. Del mismo modo, un resultado satisfactorio del indicador biológico no puede explicar un registro incompleto del ciclo físico. Las directrices de la FDA sobre el control de procesos exigen evidencias de validación, tolerancias definidas, monitorización, calibración, formación, evaluaciones periódicas y control del software cuando afecta al proceso.
Cómo esteriliza realmente una carga un autoclave farmacéutico
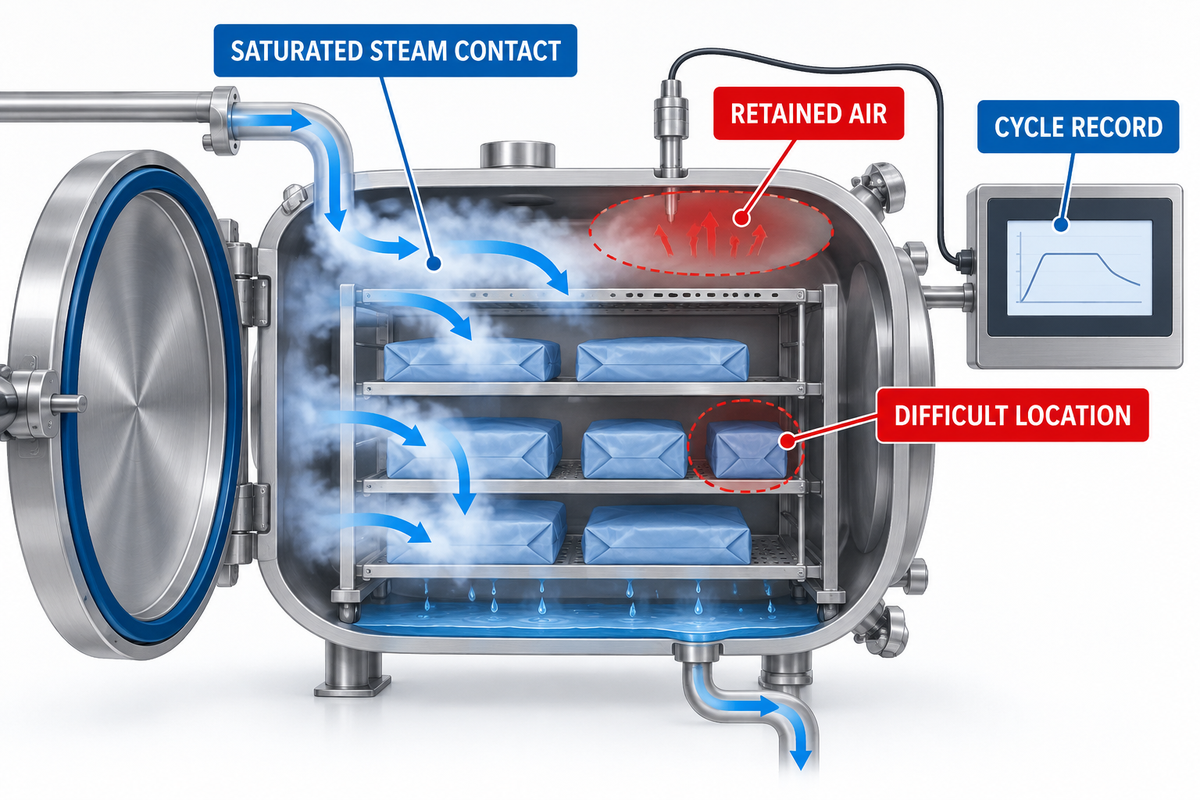
Un autoclave para una empresa farmacéutica utiliza vapor saturado para transferir calor. El vapor entra en contacto con una superficie más fría, se condensa y libera energía sobre ella. La presión, como parte de las condiciones dentro de una cámara cerrada, contribuye a mantener el vapor. Sin embargo, no es el agente esterilizante.
El factor más importante es que el vapor entre en contacto de forma fiable con la carga. El aire retenido puede impedir el contacto del vapor saturado con el elemento que se debe calentar, por ejemplo, la luz de una manguera, conjuntos de componentes densos o la carcasa de un filtro. El contacto eficaz con el vapor saturado es tan importante como la temperatura que indica la cámara.
Por tanto, la cadena de evidencias abarca más que un solo valor:
- el patrón de carga está definido y se puede reproducir;
- el aire se elimina mediante métodos adecuados para la carga;
- el vapor, con la calidad adecuada, llega a los puntos requeridos;
- los puntos de monitorización seleccionados cumplen los criterios aprobados;
- la carga es aceptable tras la desaireación, el secado y el enfriamiento; y
- se conservan el registro completo del ciclo, las alarmas, las desviaciones y las aprobaciones.
Antes de la cualificación del rendimiento, debe estudiarse el peor caso: por ejemplo, la incorporación de aire, cómo eliminarlo, la penetración del vapor, la ubicación de los termopares y los indicadores biológicos, así como otras actividades necesarias para garantizar que se cumplen los requisitos del ciclo, tal como se describe en el análisis de ISPE sobre el desarrollo de ciclos.
¿Por qué especificar la carga antes que el tamaño de la cámara?
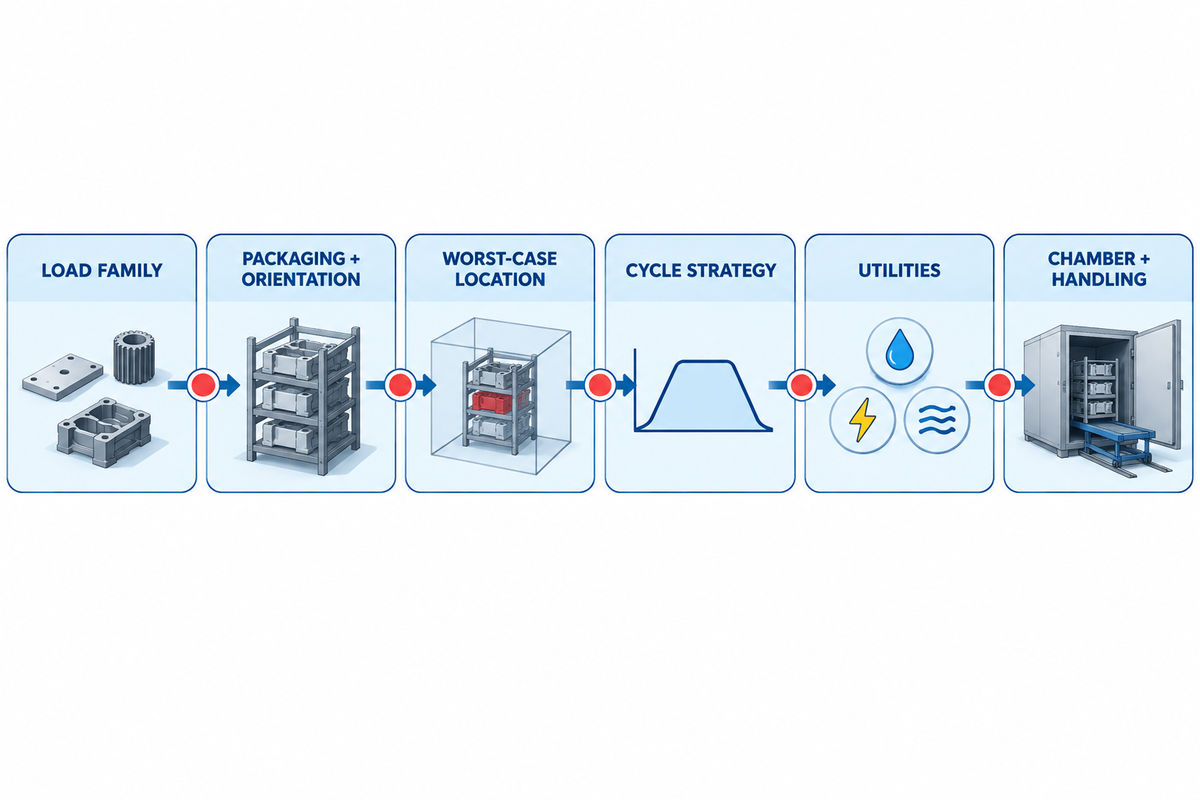
La capacidad de la cámara es importante, pero no debería ser el criterio principal. Dos cargas que ocupan el mismo volumen pueden requerir ciclos, instrumentos, enfriamiento y criterios de aceptación distintos. El análisis de ISPE sobre el desarrollo de ciclos también considera la configuración de la carga y sus puntos más difíciles de esterilizar como datos de entrada para desarrollar el ciclo, no como consecuencias del tamaño de la cámara.
| Tipo de carga | Principal dificultad | Cuestiones que deben resolverse antes de elaborar la URS |
|---|---|---|
| Productos porosos o envueltos | Eliminación del aire y penetración del envase | ¿Cuál es la configuración más densa? ¿Cómo se evalúa la sequedad? ¿Qué punto es el más difícil de calentar? |
| Líquidos en recipientes | Calentamiento lento, equilibrio de presión, enfriamiento e integridad del recipiente | ¿Qué volumen de llenado y recipiente representan el peor caso? ¿Cómo se controlarán el rebose, la rotura y el enfriamiento? |
| Componentes y utensilios | Superficies en sombra, orientación y retención de condensado | ¿Qué conjuntos deben abrirse o desmontarse? ¿Cómo se sujetan y se drenan las piezas? |
| Filtros y mangueras | Eliminación del aire y acceso del vapor al interior del recorrido del fluido | ¿En qué puntos se debe medir la temperatura? ¿El recorrido montado retiene aire o condensado? |
| Material de vidrio | Rotura, drenaje y orientación | ¿Es el vidrio apto para vapor a alta temperatura y cómo se inmoviliza? |
| Medios de cultivo de laboratorio | Penetración del calor, rebose y enfriamiento | ¿Qué volumen de llenado y cierre representan el caso de calentamiento más lento? |
| Piezas de acero inoxidable | Masa, superficies en sombra y condensado retenido | ¿Qué disposición genera el punto frío y cómo se drenará? |
| Cargas de producción mixtas | Diferencias en el calentamiento y el secado | ¿Se puede justificar un único ciclo de esterilización o hay que separar la carga? |
| Residuos biopeligrosos | Densidad variable, contención y tratamiento de la descarga | ¿Qué se puede incluir en la carga? ¿Cómo se mantiene la contención? ¿Qué normas de eliminación se aplican? |
Los materiales sensibles al calor y a la humedad requieren métodos distintos. Los materiales en contacto con el producto pueden exigir condiciones específicas de residuos, corrosión y secado. La descripción de la carga debe incluir el material, la masa y las dimensiones, el embalaje, la orientación, la densidad máxima, el tamaño mínimo y máximo del lote, y el estado en que puede quedar el material después del ciclo.
Un autoclave vertical o un esterilizador compacto de laboratorio puede ser adecuado para investigación y funciones auxiliares, mientras que un autoclave de carga frontal y doble puerta puede resultar más apropiado para controlar el flujo de materiales en producción. Estos términos describen configuraciones, no la idoneidad para uso farmacéutico. Tanto si la unidad es automática como totalmente automática, los compradores solicitan evidencias de esterilización con vapor específicas para la carga, registros de los materiales de acero inoxidable (si procede) o características de seguridad, un manómetro o instrumentos independientes, y datos controlados del ciclo.
¿Cuándo está lista una URS para la cualificación?
Una especificación de requisitos de usuario (URS) debe describir lo que necesita el usuario, no cómo va a conseguirlo. Por ejemplo, una URS podría indicar «cumple las normas de correcta fabricación» (GMP). Eso no es lo que necesita el usuario, sino cómo lo consigue. Las GMP no son un requisito, sino el marco en el que se alcanza el cumplimiento. La especificación de cumplimiento podría decir: «El sistema registrará la temperatura y la presión de la cámara con la frecuencia definida, conservará el registro con acceso controlado y generará una alarma revisable cuando se supere un límite especificado».
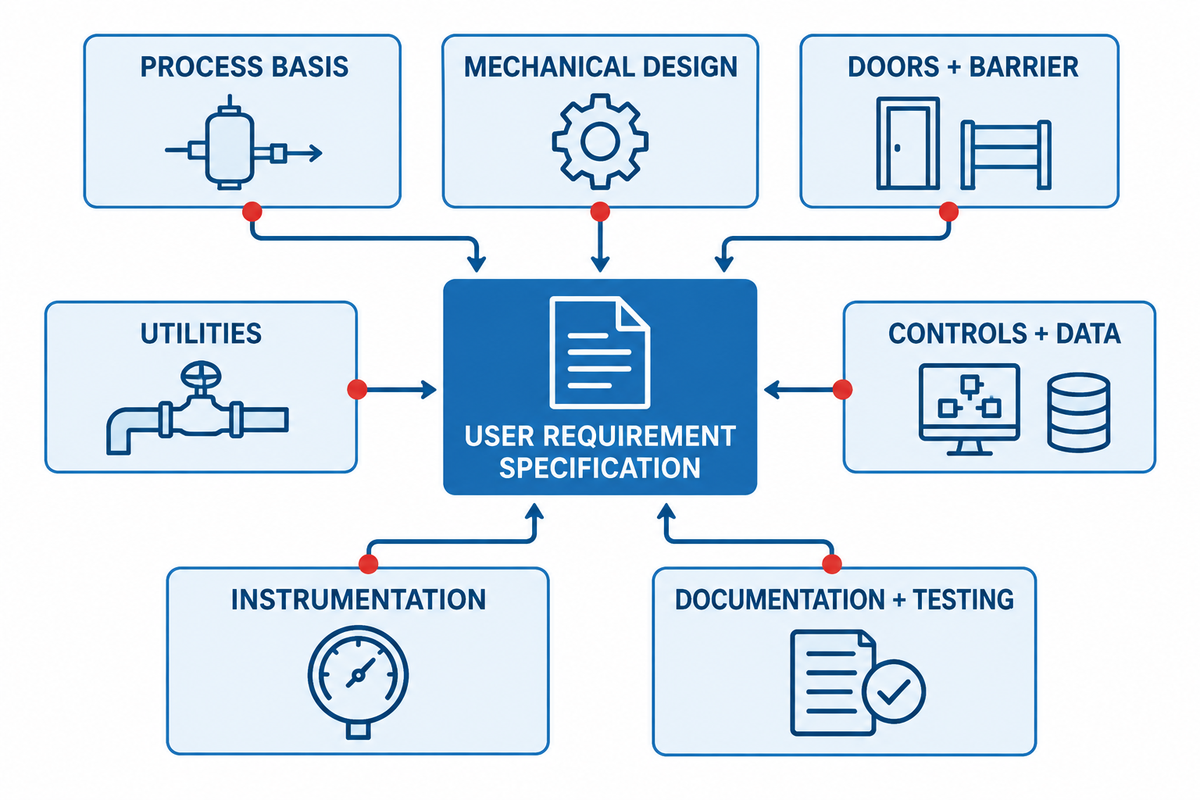
Una URS práctica para un autoclave farmacéutico suele abarcar estos grupos:
- Base del proceso: familias de cargas y volumen de producción, tipos de ciclo, y necesidades de calentamiento, desaireación, secado y enfriamiento.
- Diseño mecánico: dimensiones de la cámara, materiales, acabados superficiales (si procede), capacidad de drenaje, aislamiento, límites de presión, equipos de carga y acceso para mantenimiento.
- Puertas y barreras: una o dos puertas, enclavamientos, juntas, disposición, aperturas de emergencia y efectos sobre la presión de la sala.
- Servicios: condiciones y calidad del vapor, aire, agua y electricidad; drenaje, ventilación, evacuación de calor y condensado.
- Controles y datos: recetas, roles de usuario, pistas de auditoría, alarmas, registros electrónicos, copias de seguridad, sincronización horaria, interfaces y ciberseguridad.
- Instrumentación: rangos de medición, exactitud, calibraciones, verificaciones independientes, sensores de cualificación y trazabilidad.
- Documentación y pruebas: planos, registros de materiales, documentos de software, manuales, certificados de calibración, protocolos de FAT y SAT, repuestos, asistencia para la cualificación y formación.
Cree la primera columna de una matriz de trazabilidad describiendo un método de verificación para cada requisito crítico de la URS. La estructura del ciclo de vida de las directrices de la OMS sobre validación relaciona los requisitos de usuario y el diseño con la cualificación de la instalación, de la operación y del rendimiento, así como con el control de cambios.
¿Qué ciclo se adapta a la carga del peor caso?
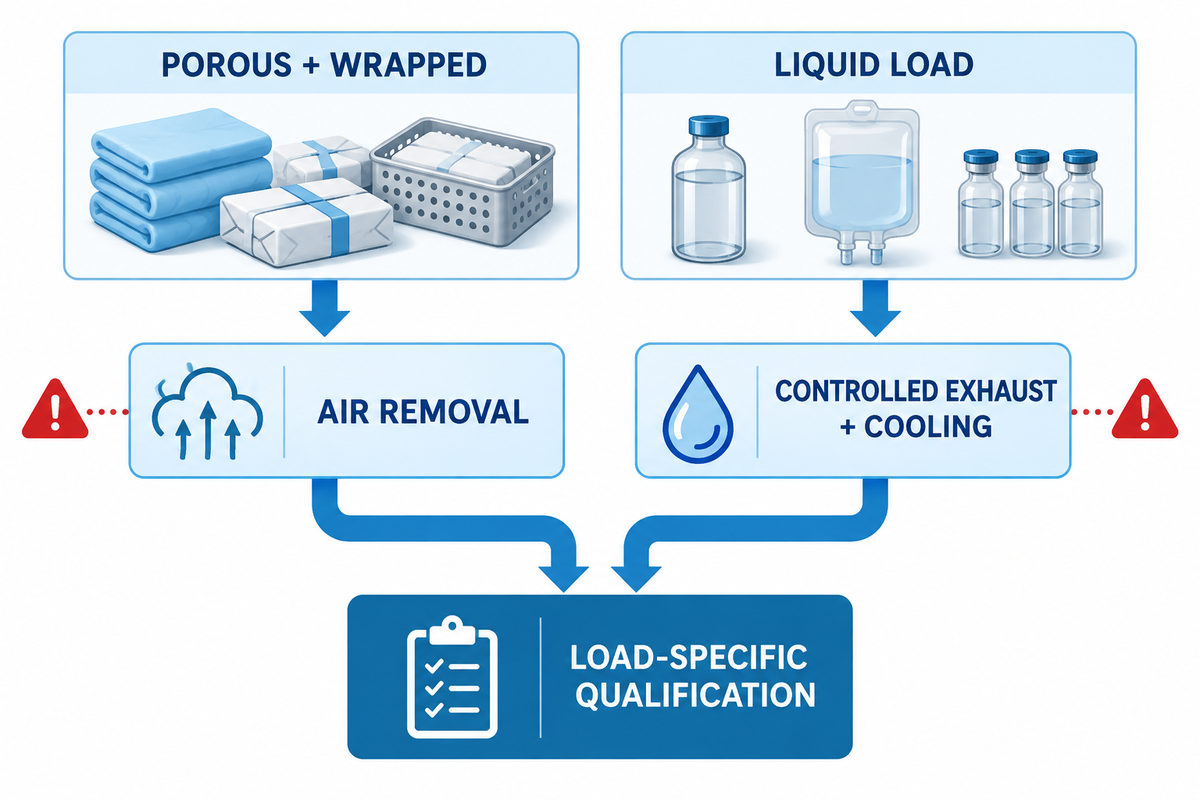
El desplazamiento por gravedad permite que el vapor empuje el aire, más denso y frío, hacia el desagüe. Puede utilizarse con cargas relativamente sencillas, abiertas y sin envolver, siempre que el estudio de la carga demuestre que la eliminación del aire y el calentamiento son adecuados. Los ciclos con prevacío eliminan el aire antes de la exposición al vapor y suelen plantearse para cargas porosas, envueltas o de geometría compleja.
Considere dos cargas. Un conjunto poroso envuelto puede requerir varios impulsos de eliminación de aire, evidencias de penetración del vapor y una fase de secado. Una carga líquida puede exigir una desaireación y un enfriamiento controlados para evitar el rebose y el fallo del recipiente. Aplicar a ambas cargas la misma temperatura nominal de exposición no garantiza que tengan los mismos riesgos de ciclo.
El desarrollo del ciclo establece requisitos clave, como el acondicionamiento, la exposición, la desaireación y el secado, además de definir los patrones de carga, los puntos de monitorización y las reglas de aceptación. La cualificación del rendimiento somete el proceso aprobado a cargas del peor caso previamente definidas. Esta secuencia concuerda con el enfoque de validación de ISPE, que sitúa el desarrollo del ciclo específico para la carga antes de ejecutar la cualificación del rendimiento (PQ). El equipo no debería descubrir por primera vez en esa fase, por ejemplo, que un envase retiene aire o que un recipiente no soporta determinado perfil de desaireación.
Haga
No haga
¿Qué servicios e interfaces de sala afectan al rendimiento del autoclave?
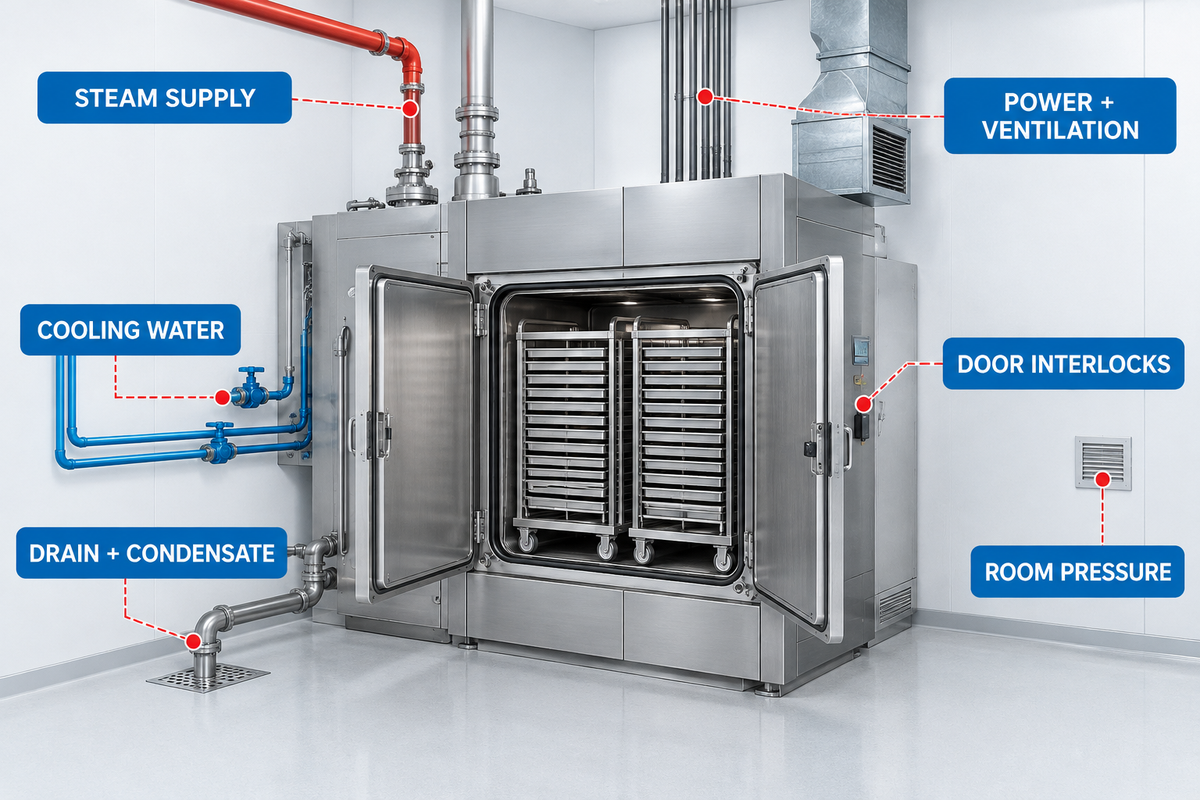
Un autoclave puede cumplir la especificación de fábrica y, aun así, no funcionar según lo previsto en las instalaciones por no haber especificado adecuadamente el drenaje, el agua de refrigeración, la potencia eléctrica, la ventilación o las interfaces de sala.
Los gases no condensables pueden afectar considerablemente al contacto con el vapor. Un drenaje deficiente puede provocar que la carga salga mojada o tarde en calentarse. Defina cuanto antes los límites del suministro de vapor. Esto implica definir la calidad del fluido que se condensa y de la carga resultante, la demanda máxima que debe cubrir el sistema, el recorrido del condensado y el diseño de las tuberías y el aislamiento. El sistema de vapor a alta presión y el esterilizador deben evaluarse como sistemas integrados.
Documente los flujos de personal y materiales, los enclavamientos de las puertas, los sellados de pared, el acceso a los servicios y los diferenciales de presión para una unidad de doble puerta. Considere también las consecuencias de una pérdida de servicios. El enfriamiento puede transferir calor a la sala y exigir una gran capacidad de agua. La revisión de la instalación debe incluir la ruta de traslado y la descarga segura de los equipos, la holgura necesaria para el mantenimiento y las cargas del suelo, así como el acceso para calibrar los controles del proceso.
De la FAT a la PQ sin perder la trazabilidad
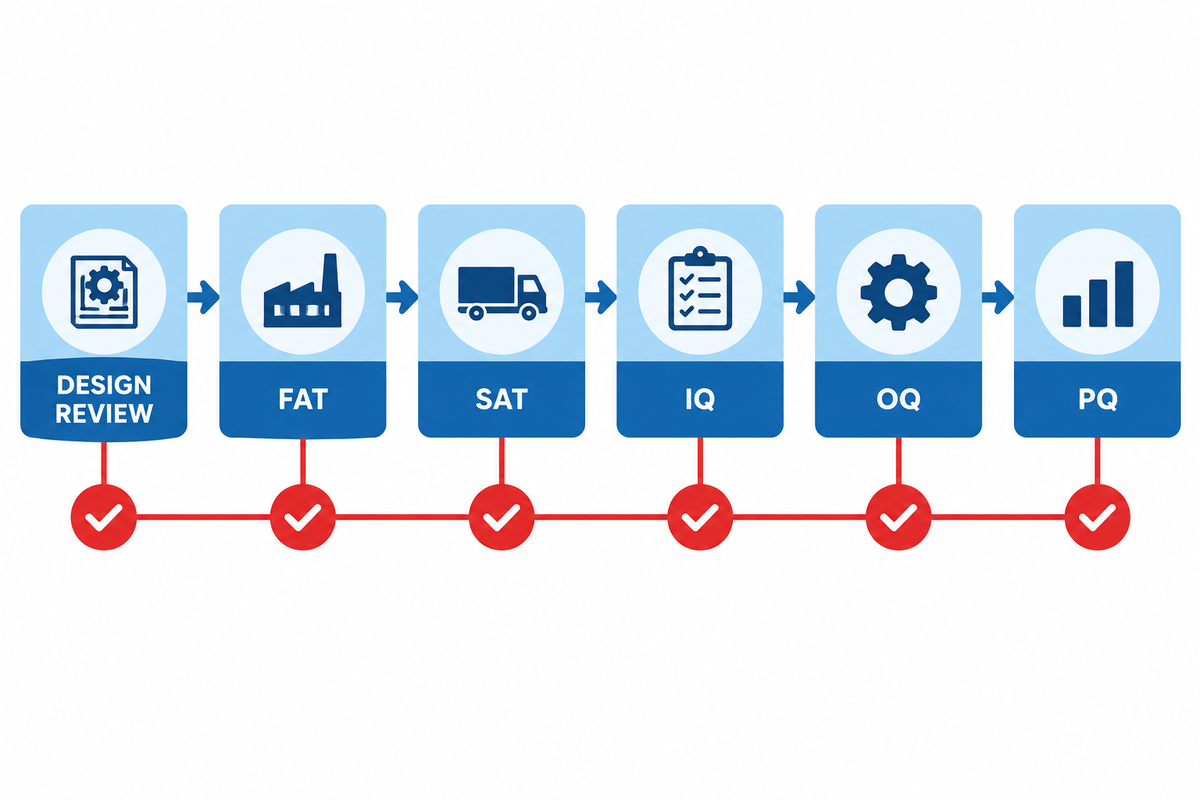
- Revisión del diseño: confirme que los planos y las descripciones funcionales responden a la URS aprobada.
- FAT: pruebe las funciones acordadas del equipo en las instalaciones del proveedor antes del envío, registre las desviaciones e identifique las pruebas que deberán repetirse en las instalaciones del cliente.
- SAT: verifique el sistema entregado e instalado, los servicios del emplazamiento, las interfaces, las funciones de seguridad y las condiciones relacionadas con el transporte.
- IQ: documente que los equipos instalados, los componentes, los instrumentos, el software, los servicios y los documentos se ajustan al diseño aprobado.
- OQ: ponga a prueba las funciones de operación, las alarmas, los enclavamientos, los rangos, las recetas, la seguridad y el rendimiento de la cámara mediante protocolos aprobados.
- PQ: demuestre un rendimiento reproducible con cargas definidas representativas de la producción y del peor caso.
Deben reutilizarse los datos de prueba cuando su contexto de uso —condiciones, criterios de aceptación, aprobación, origen, etc.— sea similar. Los cambios en la configuración de la carga o en el sistema del proceso pueden modificar la aplicabilidad de los datos de fábrica y requerir nuevas pruebas.
El control de la contaminación incluye la esterilización como parte de un sistema más amplio, según las directrices de la OMS sobre productos farmacéuticos estériles. La cualificación sigue un ciclo de vida que abarca desde los requisitos y el diseño hasta la instalación, la operación, el rendimiento y el control de cambios, tal como se describe en las directrices de la OMS sobre validación.
¿Qué evidencias respaldan la aceptación?
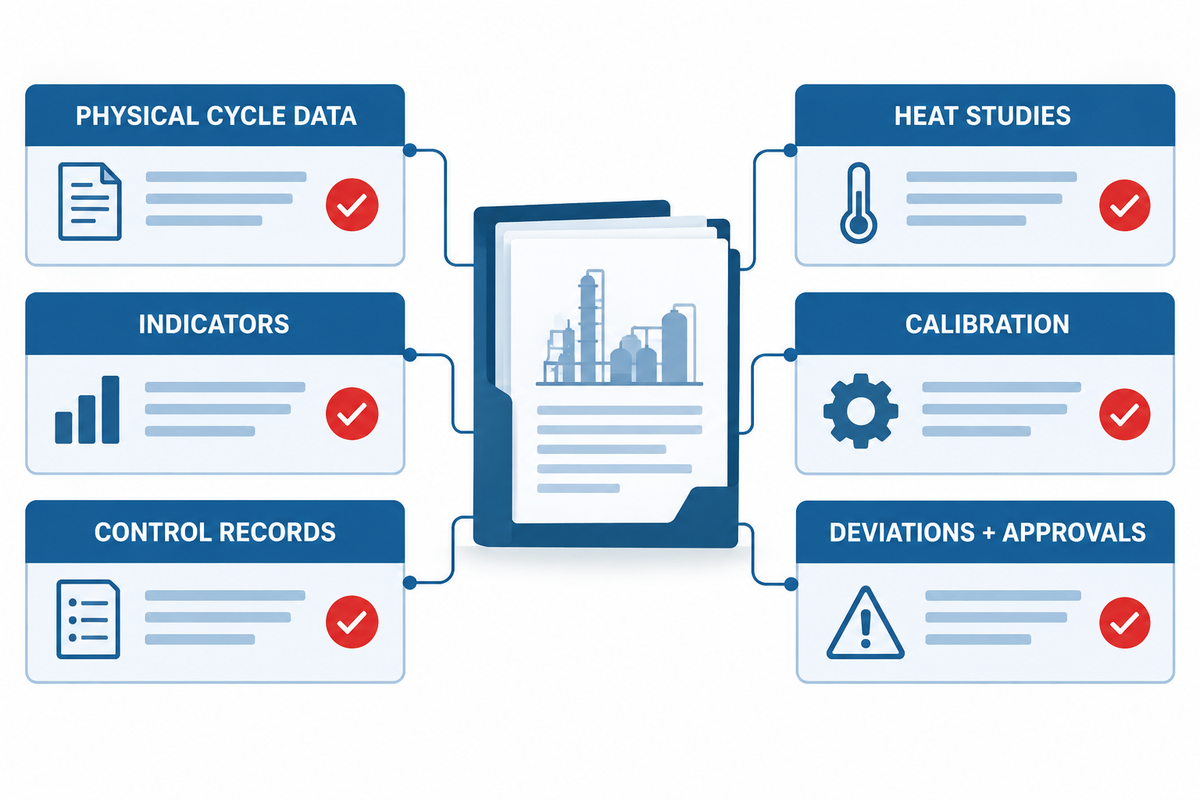
Deben aportarse evidencias; un único indicador no puede sustituir la evaluación del proceso.
- datos físicos del ciclo obtenidos con instrumentos calibrados;
- estudios de distribución y penetración del calor, cuando proceda;
- resultados de indicadores químicos y biológicos utilizados conforme a procedimientos aprobados;
- evidencias del vapor y de los servicios adecuadas para el proceso;
- estado de calibración y trazabilidad;
- registros de la configuración del sistema de control, los accesos, las pistas de auditoría, las alarmas y las copias de seguridad;
- identidad y configuración de la carga;
- desviaciones, evaluaciones de impacto, medidas correctivas y aprobaciones; y
- registros de revisiones periódicas, mantenimiento, recualificación y control de cambios.
Los criterios de aceptación deben incluir el método, el punto de aplicación, el límite y el número de ejecuciones, si procede, así como el nombre de la persona o la función responsable de aceptarlos. Deben distinguir entre un fallo crítico y una corrección administrativa, y permitir que el equipo revise las desviaciones respecto de los criterios de aceptación.
Para conocer el contexto normativo, consulte las páginas de la FDA sobre controles de los procesos de esterilización y documentación para presentar la validación de procesos de esterilización. Aplique los requisitos vigentes y los procedimientos de las instalaciones con personal cualificado de calidad y validación.
Compare a los proveedores por las evidencias del ciclo de vida, no solo por el precio de compra
Para un mismo equipo se encuentran denominaciones distintas: esterilizador autoclave, autoclave de vapor, autoclave esterilizador y esterilizador de vapor tipo autoclave. La especificación de compra debe definir la función del equipo.
En producción, un esterilizador de vapor o un autoclave requiere algo más que una pantalla y una secuencia automática. La filosofía de control debe indicar qué variables se pueden ajustar, quién está autorizado a modificarlas y cómo se documentan los cambios.
Para mejorar la eliminación del aire de los instrumentos envueltos puede utilizarse un proceso con bomba de vacío. Un proceso por gravedad puede recurrir al desplazamiento, pero en ambos casos se deben demostrar la penetración del vapor y la eficacia de la esterilización.
Los puntos de consigna validados deben figurar en recetas aprobadas. El diseño debe cubrir el rango de temperatura y presión con puntos de consigna incluidos en recetas aprobadas. Una válvula de seguridad protege el equipo a presión, pero no garantiza la letalidad microbiana ni una esterilización eficaz.
Los sistemas de esterilización de laboratorio y los sistemas de esterilización de vapor para producción pueden diferir en la documentación, la disposición de las barreras, la integridad de los datos y las expectativas de productividad. Un equipo de laboratorio pequeño no debería tomarse como base de diseño por defecto para una línea de producción.
En búsquedas generales pueden aparecer términos como autoclave de laboratorio, equipo de laboratorio, máquina esterilizadora y equipos para laboratorio. La solicitud de oferta (RFQ) debe especificar los requisitos de carga, volumen de producción, servicios, controles y evidencias.
La calidad del agua y el vapor, la duración de los ciclos y las superficies de contacto con el vapor de acero inoxidable pueden afectar al alcance del proyecto. El control del microorganismo definido depende de un proceso validado y específico para la carga, no de ninguno de estos factores por sí solo.
Excluir de una oferta los servicios, las interfaces de instalación, la documentación de control, la asistencia para la cualificación y la formación puede dar lugar a un proyecto de alto riesgo con la oferta más baja. Compare las ofertas con una única tabla de alcance.
Pida a cada proveedor que detalle las responsabilidades del cliente, qué incluye y qué excluye la oferta, los supuestos, los cambios necesarios, el formato de los documentos, las pruebas y los criterios de aceptación, el plazo de entrega y las condiciones que darían lugar a una orden de cambio. Solicite también una lista de los instrumentos y controles propuestos, las evidencias de calibración, el software y los entregables, así como los servicios de FAT en las instalaciones del proveedor, de SAT en las instalaciones del cliente y de asistencia para la cualificación.
Taiguo Boiler se dedica a las calderas industriales, los recipientes a presión y los autoclaves industriales. Para aplicaciones farmacéuticas, confirme los requisitos relativos a materiales, diseño higiénico, controles, documentación y asistencia para la validación. El estimador de costes de autoclaves industriales puede servir para iniciar conversaciones sobre los equipos; sin embargo, el presupuesto farmacéutico debe incluir los servicios y la asistencia para la cualificación y el ciclo de vida.
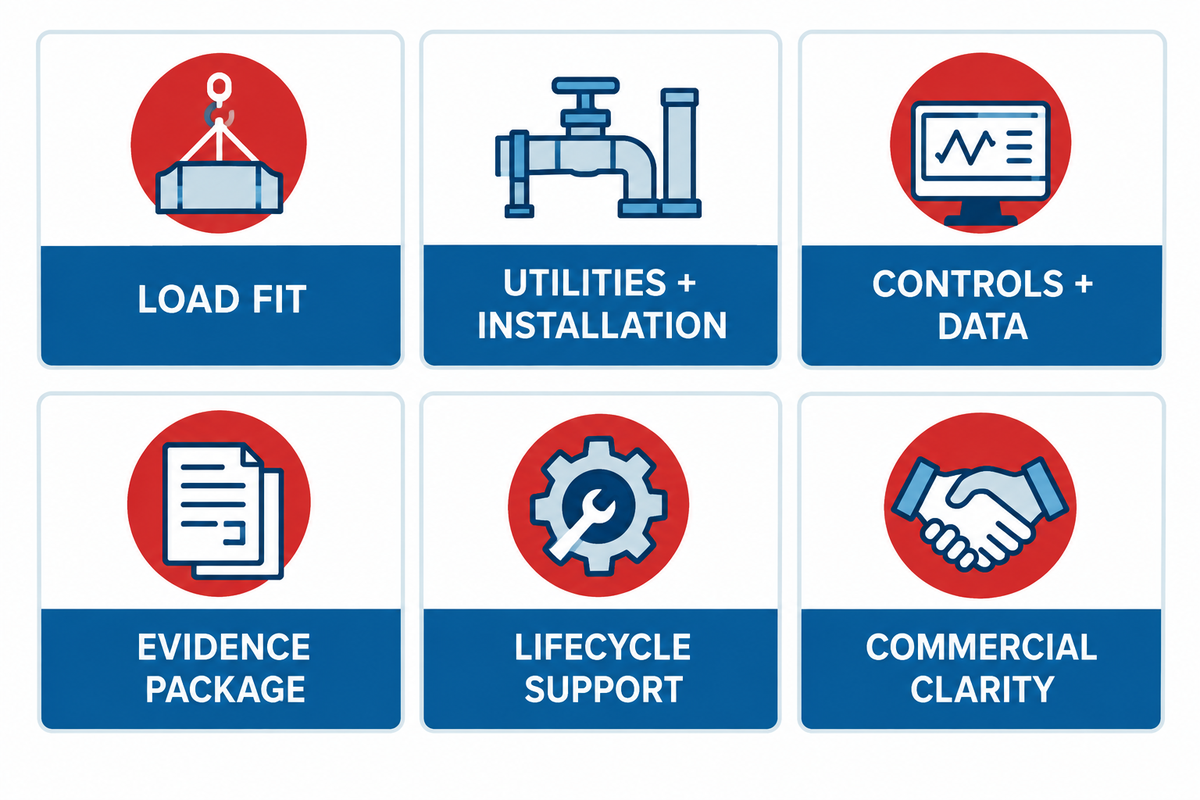
Una tabla de evaluación útil para una solicitud de oferta (RFQ) asigna ponderaciones a cinco áreas: adecuación a la carga, adecuación de los servicios y la instalación, controles e integridad de los datos, documentación de evidencias y asistencia durante el ciclo de vida. También deben incluirse el precio y el plazo de entrega, pero su ponderación no debe compensar el incumplimiento de un requisito crítico.
Consulte sus requisitos para el autoclave
Para revisar el alcance del proyecto, utilice la página de contacto e incluya las familias de cargas, el volumen de producción y los servicios, la disposición de las puertas, los controles y los entregables de validación previstos.
Preguntas frecuentes
¿Cuál es la temperatura estándar de un autoclave farmacéutico?
La esterilización con vapor suele realizarse entre 121 °C y 134 °C, pero ninguna temperatura por sí sola valida todas las cargas de un autoclave farmacéutico. Estos valores son puntos de partida para desarrollar y cualificar procedimientos aprobados en las instalaciones, específicos para el producto y la carga. El ciclo aprobado debe tener en cuenta el material y el embalaje de la carga, su geometría, la dificultad de eliminar el aire, la penetración del calor, la exposición, la desaireación y los criterios de aceptación. Evalúe el ciclo con los datos de penetración del calor del punto más difícil de calentar de la carga, no solo con la temperatura que muestra la cámara.
¿Cuánto dura un ciclo de autoclave farmacéutico?
Para planificar el volumen de producción, debe utilizarse el ciclo completo de puerta a puerta para una familia de cargas validada, no solo el tiempo de exposición. El tiempo total de ciclo de una carga en autoclave incluye el acondicionamiento, la eliminación del aire, el calentamiento, la equilibración, la exposición, la desaireación, el secado y el enfriamiento. También puede incluir la lógica para desbloquear las puertas o manipular la carga. Una carga porosa y densa puede requerir un perfil muy distinto al de una carga líquida.
¿Se puede esterilizar en autoclave cualquier material farmacéutico?
No. La exposición de los materiales al vapor puede causar condensación y tensiones posteriores durante la desaireación y el enfriamiento. Los materiales sensibles al calor y a la humedad pueden dañarse. Los polímeros, los componentes electrónicos, los recipientes sellados y los embalajes incompatibles con los productos pueden deteriorarse o impedir el contacto con el vapor. La compatibilidad debe evaluarse para el material, el conjunto, el sistema de cierre del recipiente, la orientación de la carga y el estado que se pretende alcanzar con el proceso.
¿Cómo se verifica la esterilización en un autoclave farmacéutico?
La verificación consiste en utilizar medios complementarios para comprobar que la configuración de la carga está aprobada, los datos del ciclo proceden de instrumentos calibrados, se han realizado estudios térmicos, se han utilizado indicadores químicos o biológicos adecuados, se han revisado las evidencias de los servicios, se han evaluado las alarmas y desviaciones, y se ha autorizado el proceso para su uso. Ningún medio por sí solo sustituye la revisión del proceso validado completo.
¿Qué debe incluir una solicitud de oferta para un autoclave?
Especifique los requisitos relativos a las familias y configuraciones de cargas, el volumen de producción, el tamaño útil de la cámara, los ciclos, los servicios, las interfaces de sala, los controles, los datos y las pistas de auditoría, la instrumentación, la documentación, FAT y SAT, la asistencia para la cualificación, la formación, los repuestos, la garantía y el servicio técnico. Indique los supuestos y las exclusiones. Incluya métodos de verificación y responsables de aceptación para los requisitos críticos. Así se podrán comparar las solicitudes de oferta con el mismo alcance del ciclo de vida.
Referencias y fuentes
Entradas relacionadas
Tendencia ahora